一篇写给制药 QA 和采购的文章:水分检测在制药行业不是"测出来就行",而是"测的过程要经得起查"。
上个月有位药企的 QA 朋友跟我倒苦水:飞行检查前自查,发现水分检测这块有三个记录补不回来——原始滴定曲线没有存档、试剂标定记录只有结果没有过程、操作员权限谁都能改。仪器本身精度没问题,但审计报告上还是被写了一条数据可靠性缺陷。
这个案例很典型。制药行业的水分检测,难的不是"准",是"可证明的准"。
药品的稳定性、有效期、甚至药效,都和水分直接相关:
所以《中国药典》对相当多的品种直接规定了"水分测定法(第一法/第二法)",而卡尔费休法就是其中的主力方法。这不是厂商的营销话术,是写进药典的法定方法。
很多药企的仪器本身没毛病——符合 JJG 检定规程,灵敏度也够。但 GMP 审计算的是数据全生命周期:
| 审计要求 | 常见缺陷 |
|---|---|
| 数据可追溯 | 滴定曲线/原始谱图没存档,只有打印小票 |
| 防篡改 | 检测结果可任意编辑删除,无操作日志 |
| 权限管理 | 每个人都用同一个管理员账号 |
| 电子记录 | 不满足 FDA 21 CFR Part 11 或没有等效控制 |
选型建议:看仪器有没有审计追踪、多级用户权限、数据不可删除这几项功能,而不是只比精度参数。没有审计追踪的设备,放进 GMP 车间迟早是隐患。
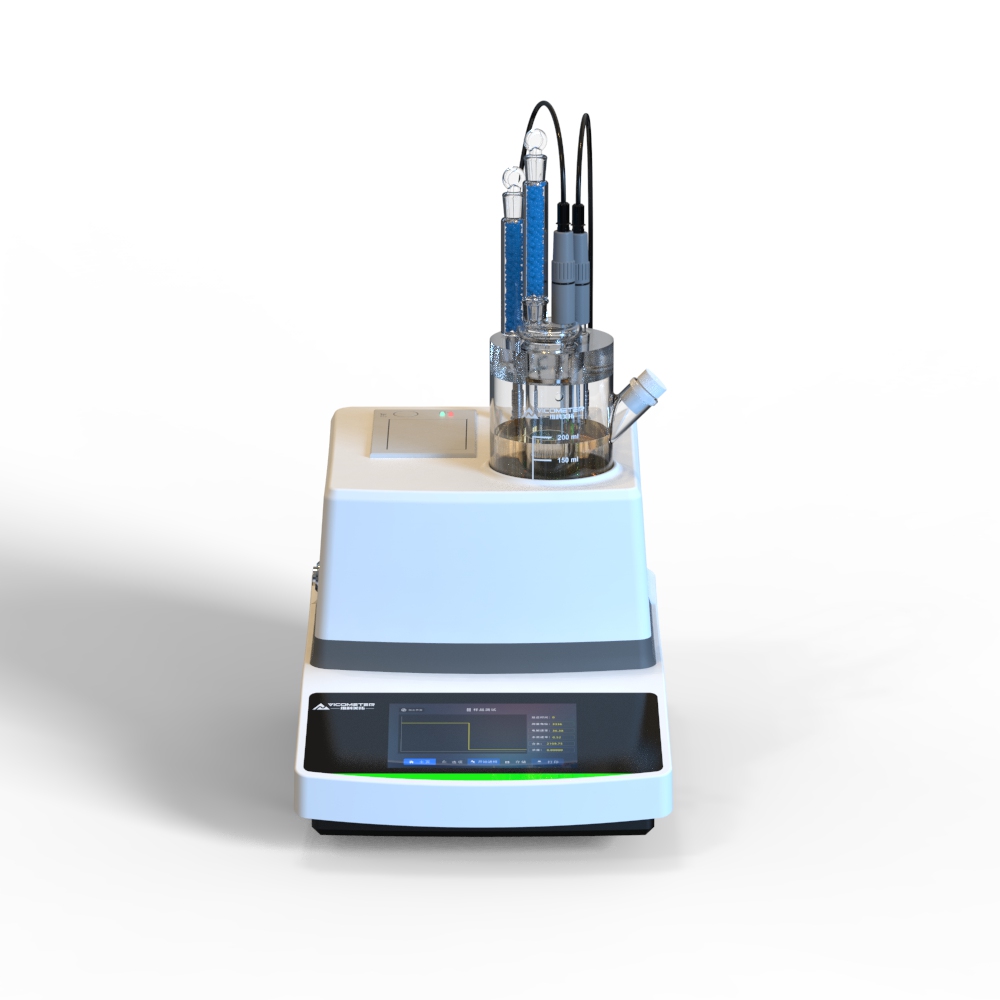
药典对卡尔费休法有两套路线:容量法适合含水量较高的样品(0.1%~100%),库仑法适合微量水(ppm 级)。选错路线的典型表现:
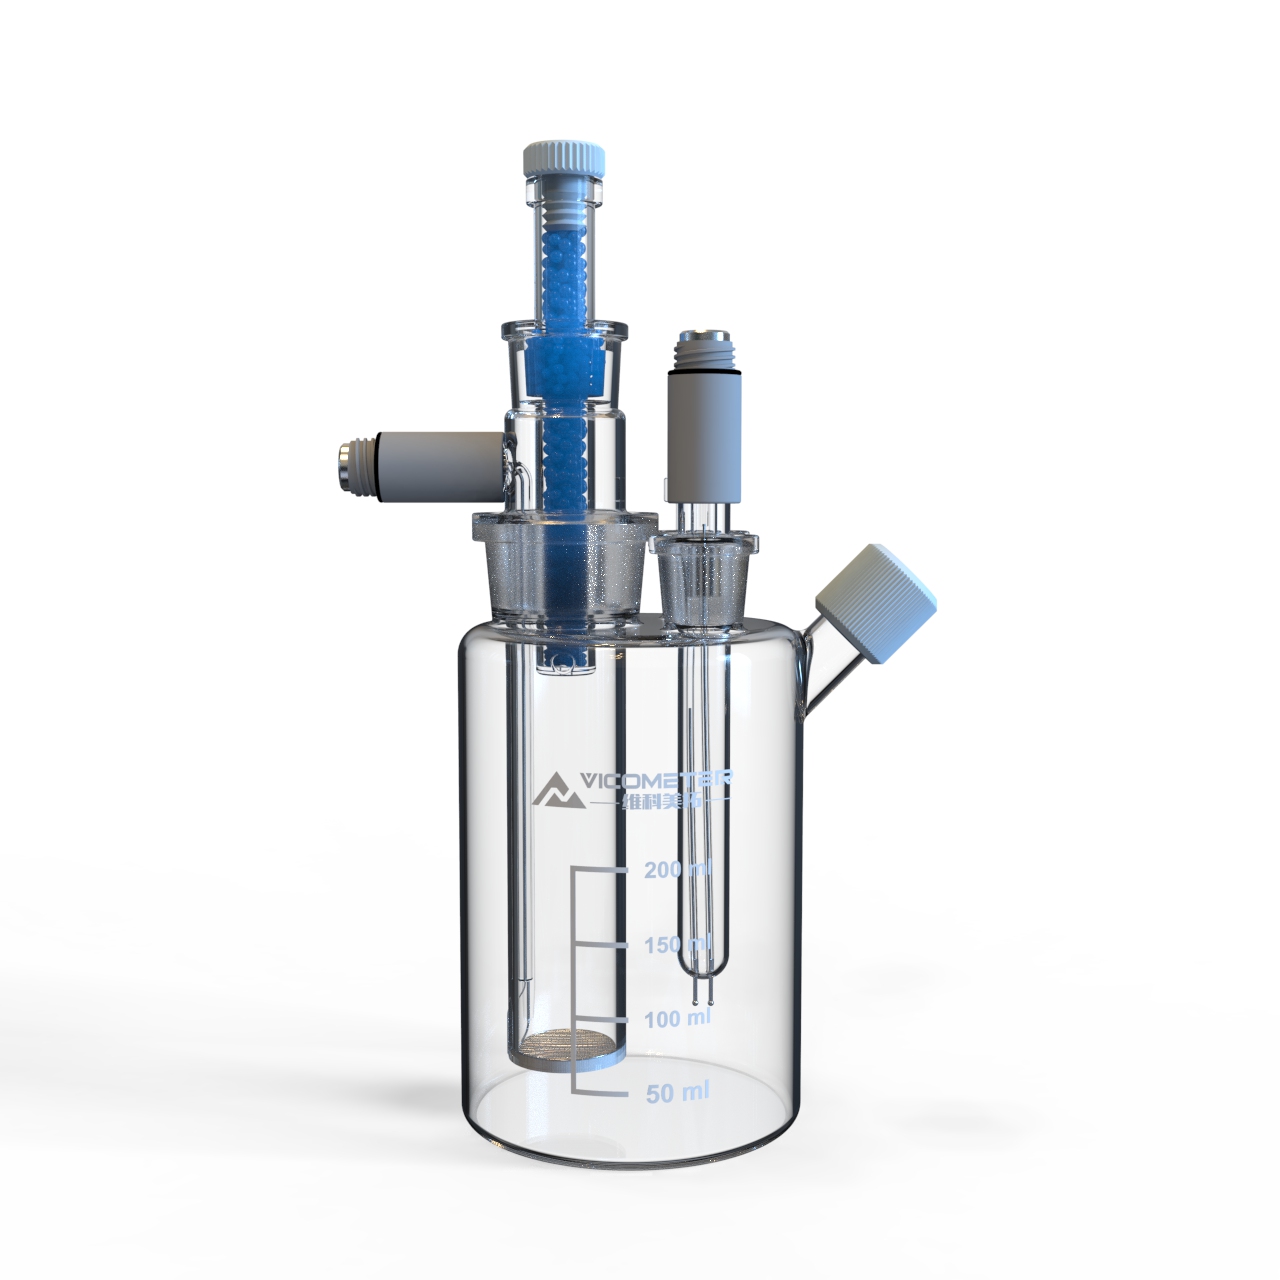
另外还有一类样品容易被忽视:不溶于卡氏试剂、或会和试剂发生副反应的样品(比如某些含氧化剂/还原性辅料的品种),直接进样测出来的"水"里有假阳性。这种情况要么用干燥失重法对照,要么上卡氏炉(水分蒸发炉)用载气把水分带进滴定池。
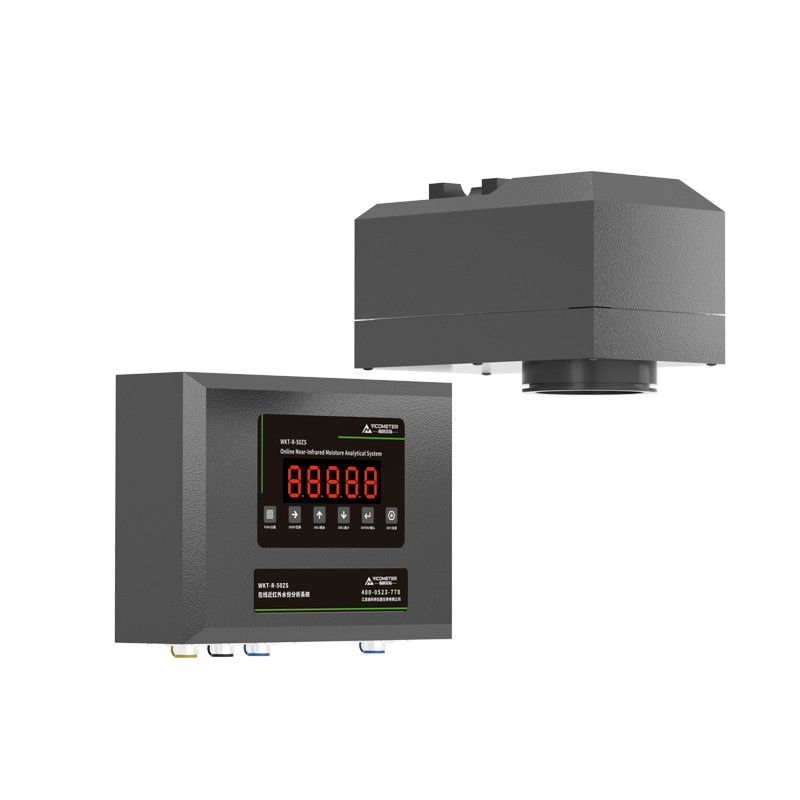
水分检测在制药企业里通常要覆盖入厂检验 → 过程质控 → 成品放行全环节,但很多工厂的仪器配置是断层的:QC 实验室一台高端滴定仪,车间在线环节靠烘箱或手感。结果就是中间体的水分波动要等成品放行才发现,返工成本极高。
合理做法是分层配置:
给正在写采购需求的人一份 checklist:
制药行业的水分检测,本质上是在回答两个问题:"水含量是多少" 和 "你怎么证明这个数字"。第一个问题卡尔费休法早就解决了,第二个问题才是这几年审计风暴里反复出事的地方。设备选型时多花十分钟看数据合规功能,比飞检时写 CAPA 划算得多。
*关键词:制药水分检测、卡尔费休法、GMP 合规、药典水分测定、21 CFR Part 11、审计追踪、冻干粉残余水分*
您近期浏览过的产品